
Schneller Service
Kostenlose Rückmeldung innerhalb von 24 Stunden
Erfolg durch Erfahrung
Aus über 15.000 Projekten im Jahr wissen wir, worauf es ankommt
Der digitale Marktführer
Unsere Kunden sprechen für uns:
4,9 von 5 Sternen auf Google
Abstract – Instrumentenkreislauf: Stationen, Rechtsrahmen und Betreiberpflichten
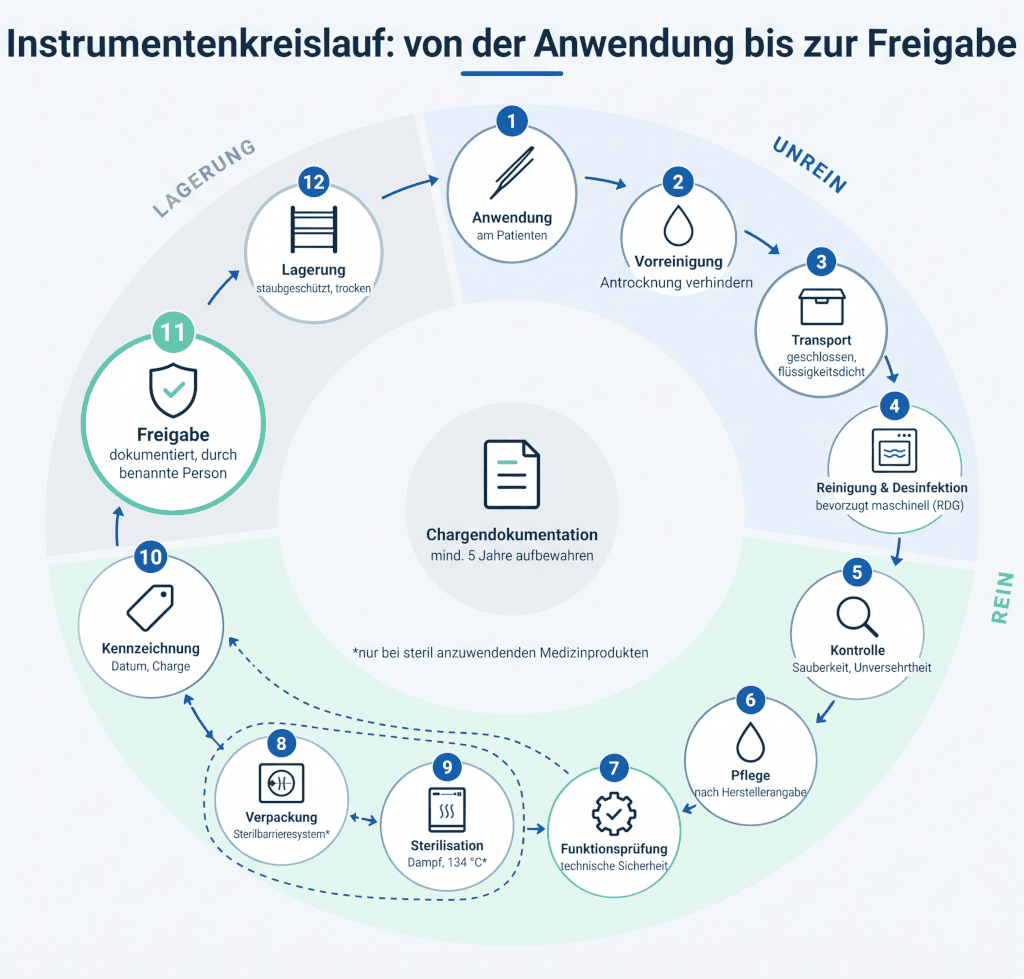
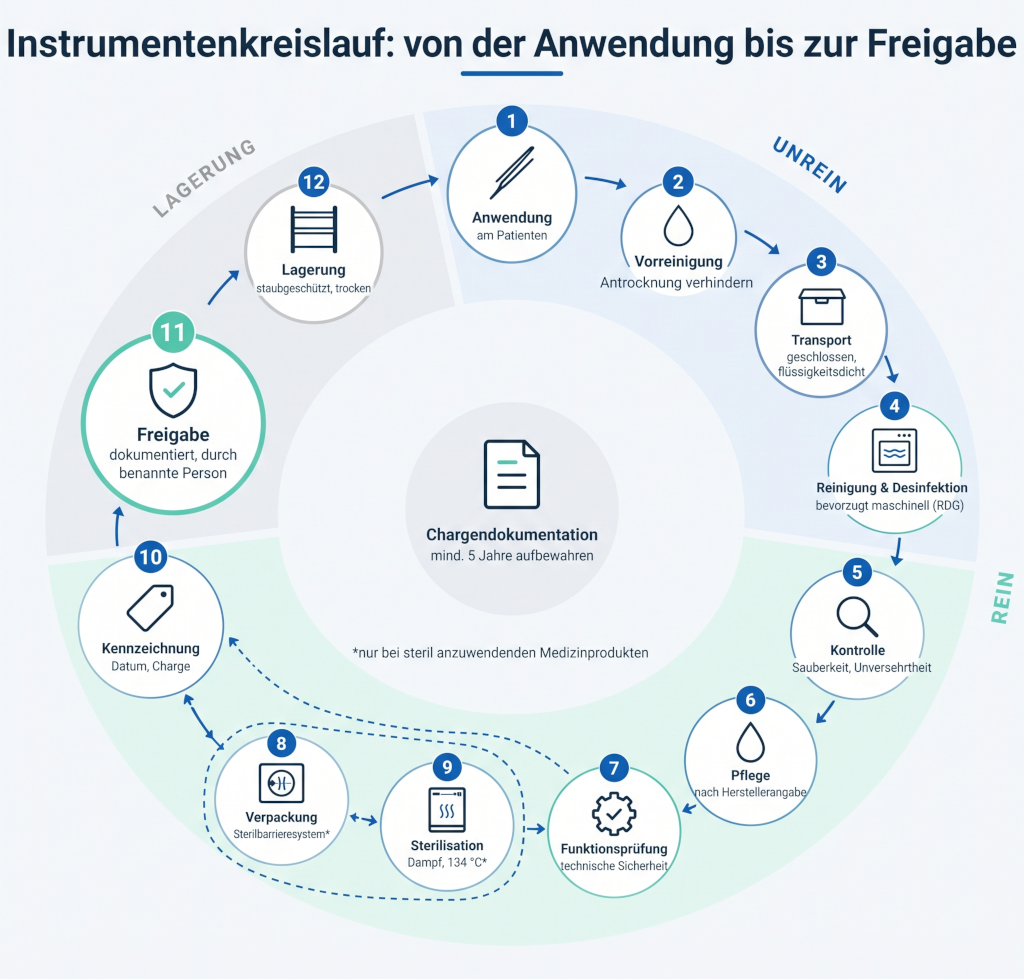
- Der Instrumentenkreislauf umfasst alle Aufbereitungsschritte eines wiederverwendbaren Medizinprodukts zwischen zwei Patientenanwendungen. Er reicht von der Vorreinigung über Reinigung/Desinfektion, Pflege, Verpackung und Sterilisation bis zur dokumentierten Freigabe. Das Ziel ist der Ausschluss von Infektions-, pyrogenen, allergischen und toxischen Risiken.
- Rechtsgrundlage ist § 8 MPBetreibV (Neufassung 2025), der validierte Aufbereitungsverfahren und sachkundiges Personal verlangt. Wer die KRINKO-BfArM-Empfehlung einhält, profitiert von der Vermutungswirkung einer ordnungsgemäßen Aufbereitung. Die Risikoeinstufung von unkritisch bis kritisch C bestimmt die erforderlichen Schritte und Raumanforderungen.
- Die Freigabe erfolgt durch schriftlich benannte, sachkundige Personen. Sie beruht auf dem Abgleich der Prozessparameter mit den Validierungsberichten. Die Chargendokumentation ist mindestens 5 Jahre fälschungssicher aufzubewahren und muss bei kritischen Medizinprodukten die Rückverfolgbarkeit bis zum Patienten sichern.
- Der Praxisinhaber bleibt als Betreiber auch bei Delegation an MFA oder externer Aufbereitung verantwortlich. Externe Vergabe lohnt sich vor allem bei geringem Volumen, bei Produkten der Gruppe „kritisch C“ oder fehlendem Aufbereitungsraum. Gesundheitsämter beanstanden häufig mangelnde Zonentrennung, fehlende Validierungen und unvollständige Freigabedokumentation.
Inhaltsverzeichnis
Was ist der Instrumentenkreislauf?

Der Instrumentenkreislauf umfasst alle Schritte, die ein wiederverwendbares Medizinprodukt zwischen zwei Anwendungen am Patienten durchläuft. Er beginnt mit der Vorbereitung direkt nach dem Einsatz. Er endet mit der dokumentierten Freigabe zur erneuten Anwendung oder zur Lagerung. So definiert es die KRINKO-BfArM-Empfehlung „Anforderungen an die Hygiene bei der Aufbereitung von Medizinprodukten“.
Das Ziel ist klar: Vom aufbereiteten Instrument darf bei der nächsten Anwendung keine Gefahr ausgehen. Gemeint sind Infektionen sowie pyrogenbedingte, allergische und toxische Reaktionen. Hinzu kommen Risiken durch veränderte technisch-funktionelle Eigenschaften.
Abgrenzung zu Medizinproduktekreislauf, Sterilgutkreislauf und Hygienekreislauf
In Praxis und Fachliteratur kursieren mehrere Begriffe für denselben Prozess. Sie setzen unterschiedliche Schwerpunkte:
| Begriff | Fokus | Typischer Kontext |
|---|---|---|
| Instrumentenkreislauf | Chirurgische und ärztliche Instrumente | Arzt- und Zahnarztpraxis, Ambulantes Operieren |
| Medizinproduktekreislauf | Alle aufzubereitenden Medizinprodukte, inkl. Endoskope und Zubehör | Regulatorische Texte, Klinik |
| Sterilgutkreislauf | Steril zur Anwendung kommende Produkte, inkl. Transport und Lagerung | ZSVA/AEMP im Krankenhaus |
| Hygienekreislauf | Aufbereitung als Teil des Hygienekonzepts | Hygieneplan, Zahnarztpraxis |
Rechtlich maßgeblich ist keiner dieser Begriffe. MPBetreibV und KRINKO-BfArM-Empfehlung sprechen von der Aufbereitung von Medizinprodukten. Für die Praxisorganisation ist der Instrumentenkreislauf trotzdem das treffendere Bild. Er zeigt, dass jede Station von der vorherigen abhängt.
Unreine und reine Zone: räumliche Trennung im Kreislauf
Der Instrumentenkreislauf läuft räumlich nur in eine Richtung: von unrein über rein zur Lagerung. Kontaminierte Instrumente dürfen nie mit gereinigten oder sterilen Produkten in Kontakt kommen. Organisieren Sie die Arbeitsabläufe deshalb so, dass Rekontaminationen ausgeschlossen sind.
Wie streng die Trennung sein muss, hängt von der Risikoeinstufung der aufbereiteten Produkte ab. Die Bezirksregierung Köln konkretisiert das für Nordrhein-Westfalen. Bei ausschließlich unkritischen und „semikritisch A“ Medizinprodukten genügen abgetrennte Bereiche anstelle eines Aufbereitungsraums. „Kritisch A“ wird im Regelfall in einem eigenen Aufbereitungsraum aufbereitet. Für „semikritisch B“ und kritische Medizinprodukte ist ein eigener Aufbereitungsraum obligat. Die Vorgaben anderer Bundesländer können im Detail abweichen.
Instrumentenkreislauf nach RKI und KRINKO/BfArM: der Rechtsrahmen
Die MPBetreibV verpflichtet den Betreiber zur ordnungsgemäßen Aufbereitung. Die KRINKO-BfArM-Empfehlung konkretisiert, wie diese aussieht. Die Verordnung wurde zuletzt umfassend überarbeitet: Die Neufassung der MPBetreibV wurde am 14.01.2025 ausgefertigt (BGBl. I 2025, Nr. 38). Für den Instrumentenkreislauf ist § 8 die zentrale Norm. Die Überschrift lautet heute „Aufbereitung von Produkten, mit Ausnahme von Einmalprodukten“.
MPBetreibV: Pflicht zu validierten Aufbereitungsverfahren
§ 8 Abs. 1 MPBetreibV verlangt eine Aufbereitung mit geeigneten validierten Verfahren unter Berücksichtigung der Herstellerangaben. Der Erfolg muss nachvollziehbar gewährleistet sein. Das RKI präzisiert, was „validiert“ bedeutet. Validierte Verfahren erbringen ein definiertes Ergebnis reproduzierbar und nachweisbar ständig. Gemeint sind insbesondere Sauberkeit, Keimarmut bzw. Sterilität und Funktionalität (Epid Bull 6/2018, S. 67).
Entscheidend für die Praxis ist die Vermutungswirkung. Beachtet der Betreiber die KRINKO-BfArM-Empfehlung, wird eine ordnungsgemäße Aufbereitung vermutet. Wer davon abweicht, muss die Gleichwertigkeit seines Vorgehens selbst nachweisen.
Risikoeinstufung unkritisch bis kritisch C
Die Risikoeinstufung bestimmt, welche Stationen der Instrumentenkreislauf durchlaufen muss. Die KRINKO-BfArM-Empfehlung (Tabelle 1) unterscheidet:
| Einstufung | Kontakt | Untergruppen |
|---|---|---|
| Unkritisch | Nur intakte Haut | – |
| Semikritisch | Schleimhaut oder krankhaft veränderte Haut | A (ohne besondere Anforderungen), B (erhöhte Anforderungen) |
| Kritisch | Durchdringen Haut oder Schleimhaut, Kontakt mit Blut, inneren Geweben, Organen oder Wunden | A, B, C (besonders hohe Anforderungen) |
Für „kritisch C“ gilt eine Sonderregel. Die Aufbereitung setzt eine Zertifizierung des Qualitätsmanagementsystems durch eine anerkannte Benannte Stelle nach § 17b MPDG voraus. Für die meisten Arztpraxen heißt das: „Kritisch C“-Produkte werden extern aufbereitet. Details zur Einstufung einzelner Produktgruppen finden Sie in unserem Beitrag zur Aufbereitung von Medizinprodukten.
Sachkenntnis des Aufbereitungspersonals
Nicht jede MFA darf eigenständig aufbereiten. Die beauftragte Person muss aktuelle Kenntnisse besitzen. Diese beruhen auf einer geeigneten Ausbildung und einer einschlägigen beruflichen Tätigkeit (§ 5 i. V. m. § 8 MPBetreibV). Fehlt eine geeignete Ausbildung, können fachspezifische Fortbildungen den Nachweis ergänzen. Die inhaltlichen Anforderungen beschreibt Anlage 6 der KRINKO-BfArM-Empfehlung „Sachkenntnis des Personals“.
Die Kassenärztlichen Vereinigungen bieten entsprechende Kurse an. Die KV Baden-Württemberg etwa führt einen Kurs nach § 8 Abs. 4 MPBetreibV durch. Er vermittelt die Sachkenntnis gemäß Anlage 6 und endet mit einer mündlichen und schriftlichen Prüfung.
Besonderheiten im Hygienekreislauf der Zahnarztpraxis
Für Zahnarztpraxen gelten dieselben Grundsätze nach MPBetreibV und KRINKO-BfArM-Empfehlung. Der Hygienekreislauf in der Zahnarztpraxis weist jedoch eine Besonderheit auf: Ein großer Teil des Instrumentariums ist hohl, mehrteilig oder geometrisch komplex. Beispiele sind Hand- und Winkelstücke, Extraktionszangen und Wurzelkanalinstrumente. Diese Produkte fallen häufig in die Gruppen „semikritisch B“ oder „kritisch B“. Sie stellen erhöhte Anforderungen an Reinigung und Prüfung.
Die frühere KRINKO-Empfehlung zur Zahnheilkunde von 2006 wird nicht mehr aktualisiert. Das RKI verweist für zahnärztliche Fragen auf die BZÄK und die Fachgesellschaften. Maßgebliche Orientierung bietet der DAHZ-Hygieneleitfaden.
Die Stationen des Instrumentenkreislaufs im Ablauf
Die KRINKO-BfArM-Empfehlung (Abschnitt 2.2) legt die Reihenfolge der Aufbereitungsschritte für angewendete Medizinprodukte fest. Der Instrumentenkreislauf folgt dieser Abfolge. Verpackung und Sterilisation entfallen nur bei Produkten, die nicht steril zur Anwendung kommen.
Anwendung und Vorreinigung: Trocken- vs. Nassentsorgung
Der Instrumentenkreislauf beginnt direkt am Behandlungsplatz. Grobe Verschmutzungen sollen unmittelbar nach der Anwendung entfernt werden. Festgelegte Verfahren und Entsorgungszeiten verhindern weitgehend, dass Blut und Gewebe antrocknen. Angetrocknete Proteine schützen Infektionserreger und verschlechtern die spätere Reinigungsleistung.
Die Vorreinigung muss auf die nachfolgenden Schritte abgestimmt sein. Vermeiden Sie vor der Reinigung fixierende Verfahren wie Hitze oder Aldehyde. Zwei Entsorgungsformen sind gebräuchlich:
- Trockenentsorgung: Instrumente werden ohne Lösung in geschlossenen Behältern abgelegt. Voraussetzung ist eine zeitnahe maschinelle Aufbereitung.
- Nassentsorgung: Instrumente werden in eine nicht fixierende Reinigungs- oder Desinfektionslösung eingelegt. Sie eignet sich bei längeren Standzeiten.
Welche Variante zulässig ist, ergibt sich aus den Herstellerangaben nach DIN EN ISO 17664 und der Standardarbeitsanweisung der Praxis.
Transport kontaminierter Instrumente in den Aufbereitungsraum
Kontaminierte Instrumente müssen sicher umschlossen und beschädigungsfrei zum Ort der Aufbereitung gelangen. Das schützt Personal und Patienten vor Kontakt mit Erregern. Gleichzeitig verhindert es Schäden am Instrument. Festgelegte Abläufe schließen chemische, mechanische und physikalische Schädigungen durch Transport oder Zwischenlagerung aus. Ein Beispiel ist die Kristallisation eingetrockneter Flüssigkeitsreste.
Bewährt haben sich geschlossene, flüssigkeitsdichte Transportbehälter mit klarer Kennzeichnung als „unrein“. Der Transportweg darf reine Bereiche nicht kreuzen.
Reinigung und Desinfektion: manuell oder im RDG
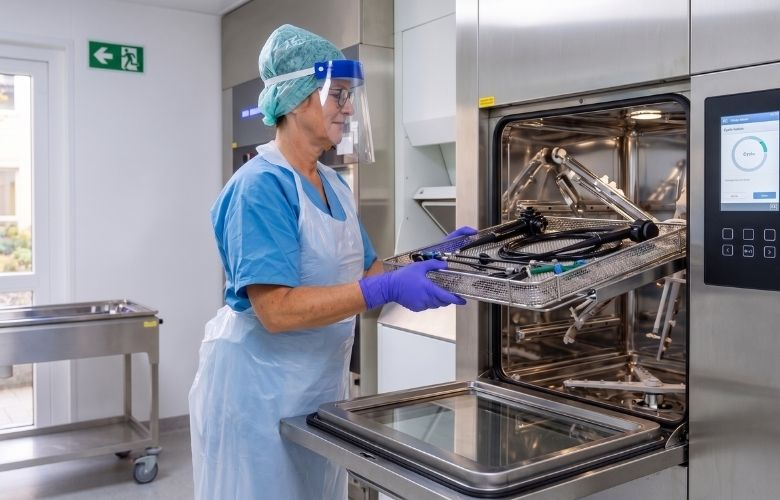
Reinigung und Desinfektion bilden den Kern des Instrumentenkreislaufs. Die Empfehlung fasst sie mit Zwischenspülung, Spülung und Trocknung zu einem Schritt zusammen. Maschinelle Verfahren im Reinigungs- und Desinfektionsgerät (RDG) haben Vorrang. Sind maschinelle Verfahren verfügbar, müssen Sie für manuelle Verfahren eine gleichwertige Leistungsfähigkeit nachweisen. Bei „kritisch B und C“ ist die manuelle Reinigung nur zulässig, wenn der Instrumentenhersteller die maschinelle Reinigung ausschließt. Zusätzlich dürfen keine maschinell aufbereitbaren Alternativen verfügbar sein.
Die Wahl zwischen manueller und maschineller Aufbereitung hängt von Einstufung, Instrumentengeometrie und Aufbereitungsvolumen ab. Details finden Sie in unseren Beiträgen zur manuellen Instrumentenaufbereitung und zum RDG.
Kontrolle, Pflege und Funktionsprüfung
Nach der Desinfektion prüft das Personal jedes Instrument auf Sauberkeit und Unversehrtheit der Oberflächen. Es achtet auf Rückstände, Korrosion und Materialveränderungen. Verschmutzte Instrumente durchlaufen den Reinigungsschritt erneut. Beschädigte Instrumente werden ausgesondert oder instand gesetzt.
Es folgen Pflege und Funktionsprüfung. Gelenkinstrumente erhalten Pflegemittel nach Herstellerangabe. Scheren, Klemmen und Nadelhalter werden auf ihre technisch-funktionelle Sicherheit getestet. Gibt der Hersteller eine maximale Zahl von Aufbereitungen an, muss die bisherige Anzahl erkennbar sein.
Verpackung im Sterilbarrieresystem
Steril anzuwendende Instrumente erhalten vor der Sterilisation eine Verpackung. Das Sterilbarrieresystem muss die Sterilisation ermöglichen und die Sterilität bis zur Anwendung gewährleisten. Gängig sind Klarsichtsterilisierverpackungen, Sterilisiercontainer und Vliesverpackungen.
Die Dichtigkeit der Siegelnähte ist während der Aufbereitung mindestens durch einfache Prüfungen zu belegen. Unabhängig davon ist die Verpackung unmittelbar vor der Anwendung zu kontrollieren. Weitere Hinweise zur Sterilgutversorgung enthält die Normenreihe DIN 58953.
Sterilisation
Die Sterilisation tötet verbliebene Mikroorganismen ab und macht das Instrument steril. Für thermostabile Produkte ist die Dampfsterilisation (feuchte Hitze) das Standardverfahren. Praxen setzen dafür Kleinsterilisatoren (Autoklaven) ein. Deren Inbetriebnahme, Validierung und Betrieb regelt Anlage 4 der KRINKO-BfArM-Empfehlung.
Bei thermolabilen Produkten kommen Niedertemperaturverfahren zum Einsatz. Sie stellen erhöhte Anforderungen, etwa an Leistungsgrenzen und Desorptionszeiten. Mehr zur Funktionsweise lesen Sie in unserem Beitrag zum Autoklaven.
Lagerung und Bereitstellung des Sterilguts
Transport und Lagerung dürfen die Eigenschaften des aufbereiteten Instruments nicht beeinträchtigen. Steril anzuwendendes Sterilgut braucht stets eine Verpackung. Es ist staubgeschützt, sauber, trocken, frei von Ungeziefer und bei Raumtemperatur zu lagern (KRINKO-BfArM-Empfehlung, Abschnitt 3).
Semikritische Instrumente ohne Sterilisation müssen so gelagert werden, dass keine Rekontamination eintritt. Bei der Lagerung gelten die Angaben des Instrumentenherstellers und des Verpackungsherstellers.
| Station | Ziel | Verantwortlich | Dokumentation |
|---|---|---|---|
| Vorreinigung | Antrocknung verhindern | Anwender | Entsorgungszeiten in SOP |
| Transport | Erregerverbreitung und Schäden vermeiden | MFA | Transportweg in SOP |
| Reinigung/Desinfektion | Keimreduktion, Sauberkeit | Sachkundiges Personal | Prozessparameter (RDG-Protokoll) |
| Kontrolle/Pflege | Sauberkeit, Funktion sichern | Sachkundiges Personal | Prüfergebnis, ggf. Aufbereitungszähler |
| Verpackung | Sterilität erhalten | Sachkundiges Personal | Siegelnahtprüfung |
| Sterilisation | Sterilität herstellen | Sachkundiges Personal | Chargenprotokoll |
| Freigabe | Wiederverwendung autorisieren | Benannte freigabeberechtigte Person | Freigabeentscheidung je Charge |
| Lagerung | Rekontamination ausschließen | MFA | Kennzeichnung, Lagerfrist |
Freigabe und Chargendokumentation: Was Praxisinhaber verantworten
Die Freigabe ist die letzte Station im Instrumentenkreislauf und zugleich die haftungsrelevanteste. Mit ihr bestätigt die Praxis, dass das Instrument gefahrlos am nächsten Patienten eingesetzt werden kann. Ohne dokumentierte Freigabe ist die Aufbereitung nicht abgeschlossen.
Freigabeentscheidung: Prüfkriterien vor der Wiederverwendung
Die Freigabe beruht auf dem Abgleich der ermittelten Prozessparameter mit den Werten der Validierungsberichte. Nach Abschnitt 2.2.7 der KRINKO-BfArM-Empfehlung umfasst sie:
- Durchführung und Dokumentation der Routineprüfungen
- Überprüfung des vollständigen und korrekten Prozessverlaufs (chargenbezogene Routineprüfungen und Chargendokumentation)
- Überprüfung der Verpackung auf Unversehrtheit und Trockenheit
- Überprüfung der Kennzeichnung
Die Kennzeichnung muss Sterilisierdatum und Chargenkennzeichnung erkennen lassen, gegebenenfalls auch Verfalldatum oder Sterilgutlagerfrist. Eine Standardarbeitsanweisung legt fest, wie die Freigabe dokumentiert wird. Sie regelt auch das Vorgehen bei Abweichungen vom korrekten Prozessablauf.
Chargendokumentation: Pflichtinhalte und Aufbewahrung
Die Chargendokumentation belegt, dass der Prozess gemäß Standardarbeitsanweisung und innerhalb der validierten Parameter abgelaufen ist. Dokumentieren Sie die Messwerte der Prozessparameter und die Freigabeentscheidung. Beide Angaben brauchen einen Bezug auf die freigebende Person und die Charge (KRINKO-BfArM-Empfehlung, Abschnitt 2.2.8).
Für die Aufbewahrung gelten klare Regeln:
- Die Aufbereitungsaufzeichnungen sind mindestens 5 Jahre aufzubewahren.
- Einträge dürfen weder unkenntlich gemacht noch nachträglich unerkennbar verändert werden.
- Bild- oder Datenträger sind zulässig, sofern die Daten während der gesamten Frist verfügbar und lesbar bleiben.
- Die zuständige Behörde kann die Unterlagen jederzeit anfordern.
Längere Aufbewahrungsfristen aus anderen Vorschriften, etwa für die Patientendokumentation, bleiben unberührt.
Rückverfolgbarkeit vom Instrument bis zum Patienten
Die Dokumentation muss rückverfolgbar sein. Bei kritisch A und kritisch B genügt der Bezug auf die Charge. Bei kritisch C muss jedes aufbereitete Produkt einzeln rückverfolgbar sein. Tritt nach einem Eingriff eine Infektion auf, lässt sich so klären, welcher Sterilisationszyklus betroffen war.
Viele Praxen verknüpfen die Chargennummer mit der Patientenakte, per Etikett oder digital über die Praxissoftware. Diese Verknüpfung ist der wirksamste Schutz, wenn jemand einen Hygienemangel behauptet.
Betreiberverantwortung und Delegation an MFA
Der Praxisinhaber ist Betreiber im Sinne der MPBetreibV. Er muss die ihm obliegenden Pflichten wahrnehmen. Ziel ist ein sicheres und ordnungsgemäßes Betreiben und Benutzen von Produkten in seiner Gesundheitseinrichtung (§ 3 MPBetreibV). Nach Ziffer 1.1 der KRINKO-BfArM-Empfehlung legt er schriftlich fest, ob, mit welchen Verfahren und unter welchen Bedingungen seine Praxis Instrumente aufbereitet. Dazu gehören Räume, Arbeitsmittel und Qualifikation des Personals.
Die Durchführung darf er an sachkundige hygienebeauftragte MFA delegieren, die Verantwortung nicht. Die freigabeberechtigten Personen sind schriftlich zu benennen. Ein klar dokumentierter Instrumentenkreislauf mit SOP, Freigabeliste und Schulungsnachweisen ist deshalb die zentrale Absicherung des Betreibers.
Eigene Aufbereitung oder extern vergeben?
Die Entscheidung über den Instrumentenkreislauf ist auch eine Investitionsentscheidung. Eine eigene Aufbereitung bindet Kapital in RDG, Autoklav und Siegelgerät. Hinzu kommen laufende Kosten für Validierung, Wartung, Verbrauchsmaterial und Personalzeit. Die externe Vergabe wandelt diese Kosten in eine Leistungsvergütung um. Dafür verlängern sich die Umlaufzeiten der Instrumente.
Eigenbetrieb vs. externe Aufbereitung im Vergleich
| Kriterium | Eigene Aufbereitung | Externe Aufbereitung |
|---|---|---|
| Investition | RDG, Autoklav, Siegelgerät, Raumausstattung | Keine Geräteinvestition |
| Laufende Kosten | Validierung, Wartung, Verbrauchsmaterial, Personalzeit | Leistungsvergütung je Sieb/Instrument |
| Personal | Sachkundige MFA erforderlich | Sachkenntnis beim Dienstleister |
| Validierung | Verantwortung der Praxis | Dienstleister, Nachweis durch Praxis zu prüfen |
| Instrumentenbestand | Geringer, da kurze Umlaufzeiten | Höher, da Transportzeiten |
| „Kritisch C“ | Nur mit zertifiziertem QM-System | Durch zertifizierte Dienstleister möglich |
| Betreiberverantwortung | Vollständig bei der Praxis | Auswahl- und Kontrollpflicht verbleibt bei der Praxis |
Auch bei externer Vergabe bleibt die Praxis in der Pflicht. Der Betreiber darf nur Personen, Betriebe oder Einrichtungen beauftragen, die die Voraussetzungen nach § 5 MPBetreibV für das jeweilige Produkt erfüllen. Bei Aufbereitung durch Dritte muss die Kennzeichnung zudem Name und Anschrift des aufbereitenden Unternehmens enthalten.
Wann sich externe Aufbereitung für Praxis und MVZ rechnet
Externe Aufbereitung lohnt sich vor allem in drei Konstellationen:
- Geringes Aufbereitungsvolumen: Geräteinvestition und Validierungsaufwand amortisieren sich nicht.
- Produkte der Gruppe „kritisch C“: Ihre Eigenaufbereitung setzt ein zertifiziertes QM-System voraus.
- Praxisgründungen oder Umbauten: Es fehlt ein geeigneter Aufbereitungsraum.
Bei größeren Praxen und MVZ mit hohem Instrumentendurchsatz spricht dagegen oft mehr für den Eigenbetrieb. Belastbar ist die Entscheidung nur mit einer Vollkostenrechnung je aufbereitetem Sieb. Einen Überblick über Geräte, Dienstleister und Kosten bietet unsere Seite zur Instrumentenaufbereitung.
Worauf Gesundheitsämter bei Begehungen im Instrumentenkreislauf achten
Bei Hygienebegehungen prüft die zuständige Behörde, ob der Instrumentenkreislauf den Vorgaben von MPBetreibV und KRINKO-BfArM-Empfehlung entspricht. Welche Behörde zuständig ist, regelt das jeweilige Landesrecht. Grundlage der Prüfung sind die Unterlagen der Praxis und die Begehung des Aufbereitungsbereichs. Die Behörde kann die Aufzeichnungen zur Aufbereitung jederzeit anfordern.
Häufige Mängel: Durchmischung der Zonen, fehlende Routinekontrollen
Prüfer konzentrieren sich auf Punkte, an denen der Instrumentenkreislauf brechen kann. Typische Beanstandungen ergeben sich direkt aus den Anforderungen der Empfehlung:
- Zonentrennung: Unreine und reine Arbeitsflächen überschneiden sich oder werden nicht konsequent getrennt genutzt.
- Validierung: Für RDG oder Autoklav fehlt eine aktuelle Validierung oder Leistungsbeurteilung.
- Routineprüfungen: Chargenbezogene Prüfungen sind nicht vollständig dokumentiert.
- Freigabe: Die freigabeberechtigten Personen sind nicht schriftlich benannt.
- Einstufung: Es fehlt eine dokumentierte Risikobewertung der aufbereiteten Instrumente.
- Sachkenntnis: Für das Aufbereitungspersonal liegen keine Nachweise vor.
Checkliste: Unterlagen für die Hygienebegehung
- [ ] Hygieneplan mit Abschnitt zur Aufbereitung
- [ ] Risikobewertung und Einstufung aller aufbereiteten Instrumente
- [ ] Standardarbeitsanweisungen für jede Station des Instrumentenkreislaufs
- [ ] Validierungsberichte für RDG und Sterilisator
- [ ] Chargendokumentation der letzten 5 Jahre
- [ ] Schriftliche Benennung der freigabeberechtigten Personen
- [ ] Sachkundenachweise des Aufbereitungspersonals
- [ ] Wartungs- und Instandhaltungsnachweise der Geräte
- [ ] Bei externer Aufbereitung: Vertrag und Qualifikationsnachweise des Dienstleisters
FAQ: Häufige Fragen zum Instrumentenkreislauf
Wer darf Medizinprodukte nach der Aufbereitung freigeben?
Freigeben darf nur die Person, die der Betreiber schriftlich als freigabeberechtigt benannt hat. Die Person muss zudem über die erforderliche Sachkenntnis verfügen. In der Arztpraxis sind das in der Regel MFA mit Sachkundenachweis oder der Praxisinhaber selbst. Die Freigabeentscheidung ist mit Bezug auf die freigebende Person und die Charge zu dokumentieren.
Wie lange sind sterilisierte Instrumente lagerfähig?
Eine pauschale Frist nennt die KRINKO-BfArM-Empfehlung nicht. Die Lagerdauer hängt von der Qualität des Verpackungsmaterials, der Dichtigkeit der Siegelnähte und den Lagerbedingungen ab. Unter geeigneten Bedingungen hält die Empfehlung Lagerfristen von über sechs Monaten für denkbar. Maßgeblich sind die Angaben der Hersteller von Instrument und Verpackung.
Wie lange dürfen kontaminierte Instrumente bis zur Aufbereitung liegen?
Eine feste Höchstdauer schreibt die KRINKO-BfArM-Empfehlung nicht vor. Sie verlangt, das Antrocknen von Blut und Gewebe durch festgelegte Verfahren und Entsorgungszeiten auszuschließen. Bei absehbaren Verzögerungen ist eine nicht fixierende Nassentsorgung oder Vorreinigung angezeigt. Die konkreten Zeiten legt die Praxis in ihrer Standardarbeitsanweisung fest.